シングルセル解析は、組織や細胞集団を平均値として扱うのではなく、一つひとつの細胞の違いを読み解く研究手法です。
同じ組織に見えても、細胞の種類、遺伝子発現、分化段階、薬剤への応答は均一ではありません。
こうした不均一性を捉えるために、scRNA-seq、シングルセルATAC-seq、空間トランスクリプトーム、マルチオミクス解析など、多様な技術が使われています。
ただし、得られる情報、必要な試料、解析の難易度、コストは手法ごとに異なります。
本記事では、代表的なシングルセル解析の種類と選び方、実験からデータ解析までの要点をわかりやすく整理します。
シングルセル解析の全体像
それではまずシングルセル解析の全体像について解説していきます。
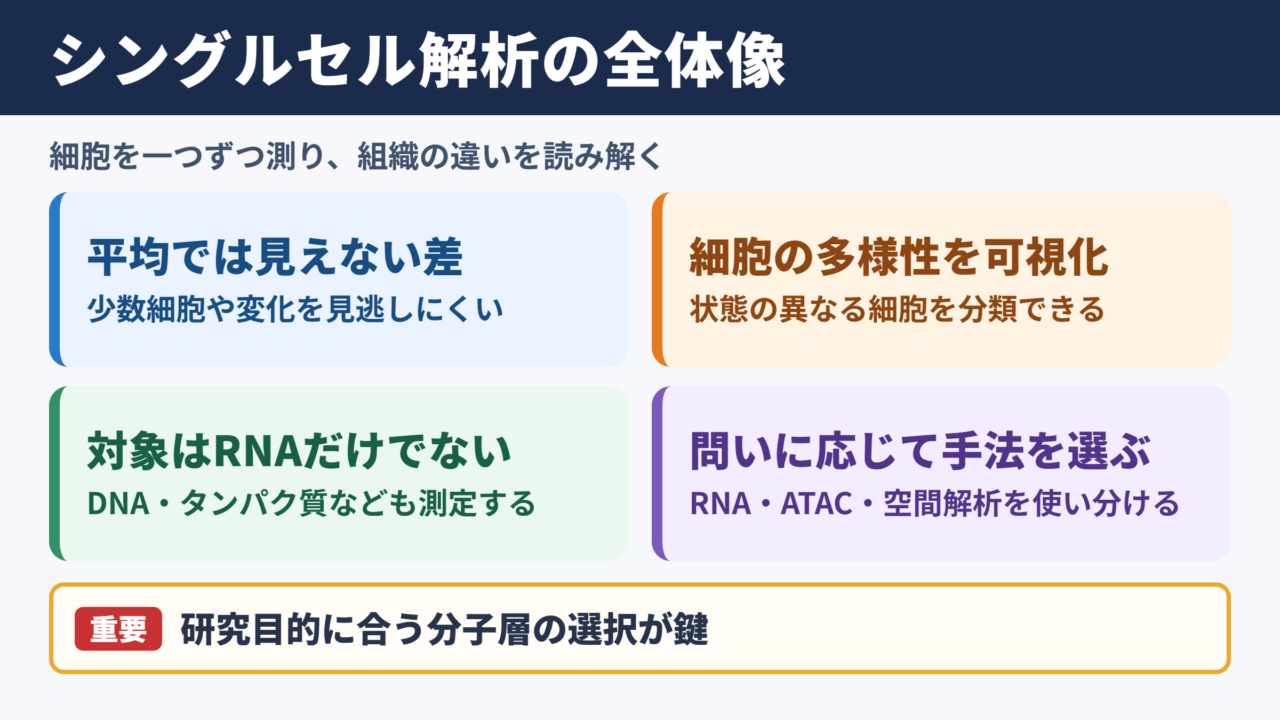
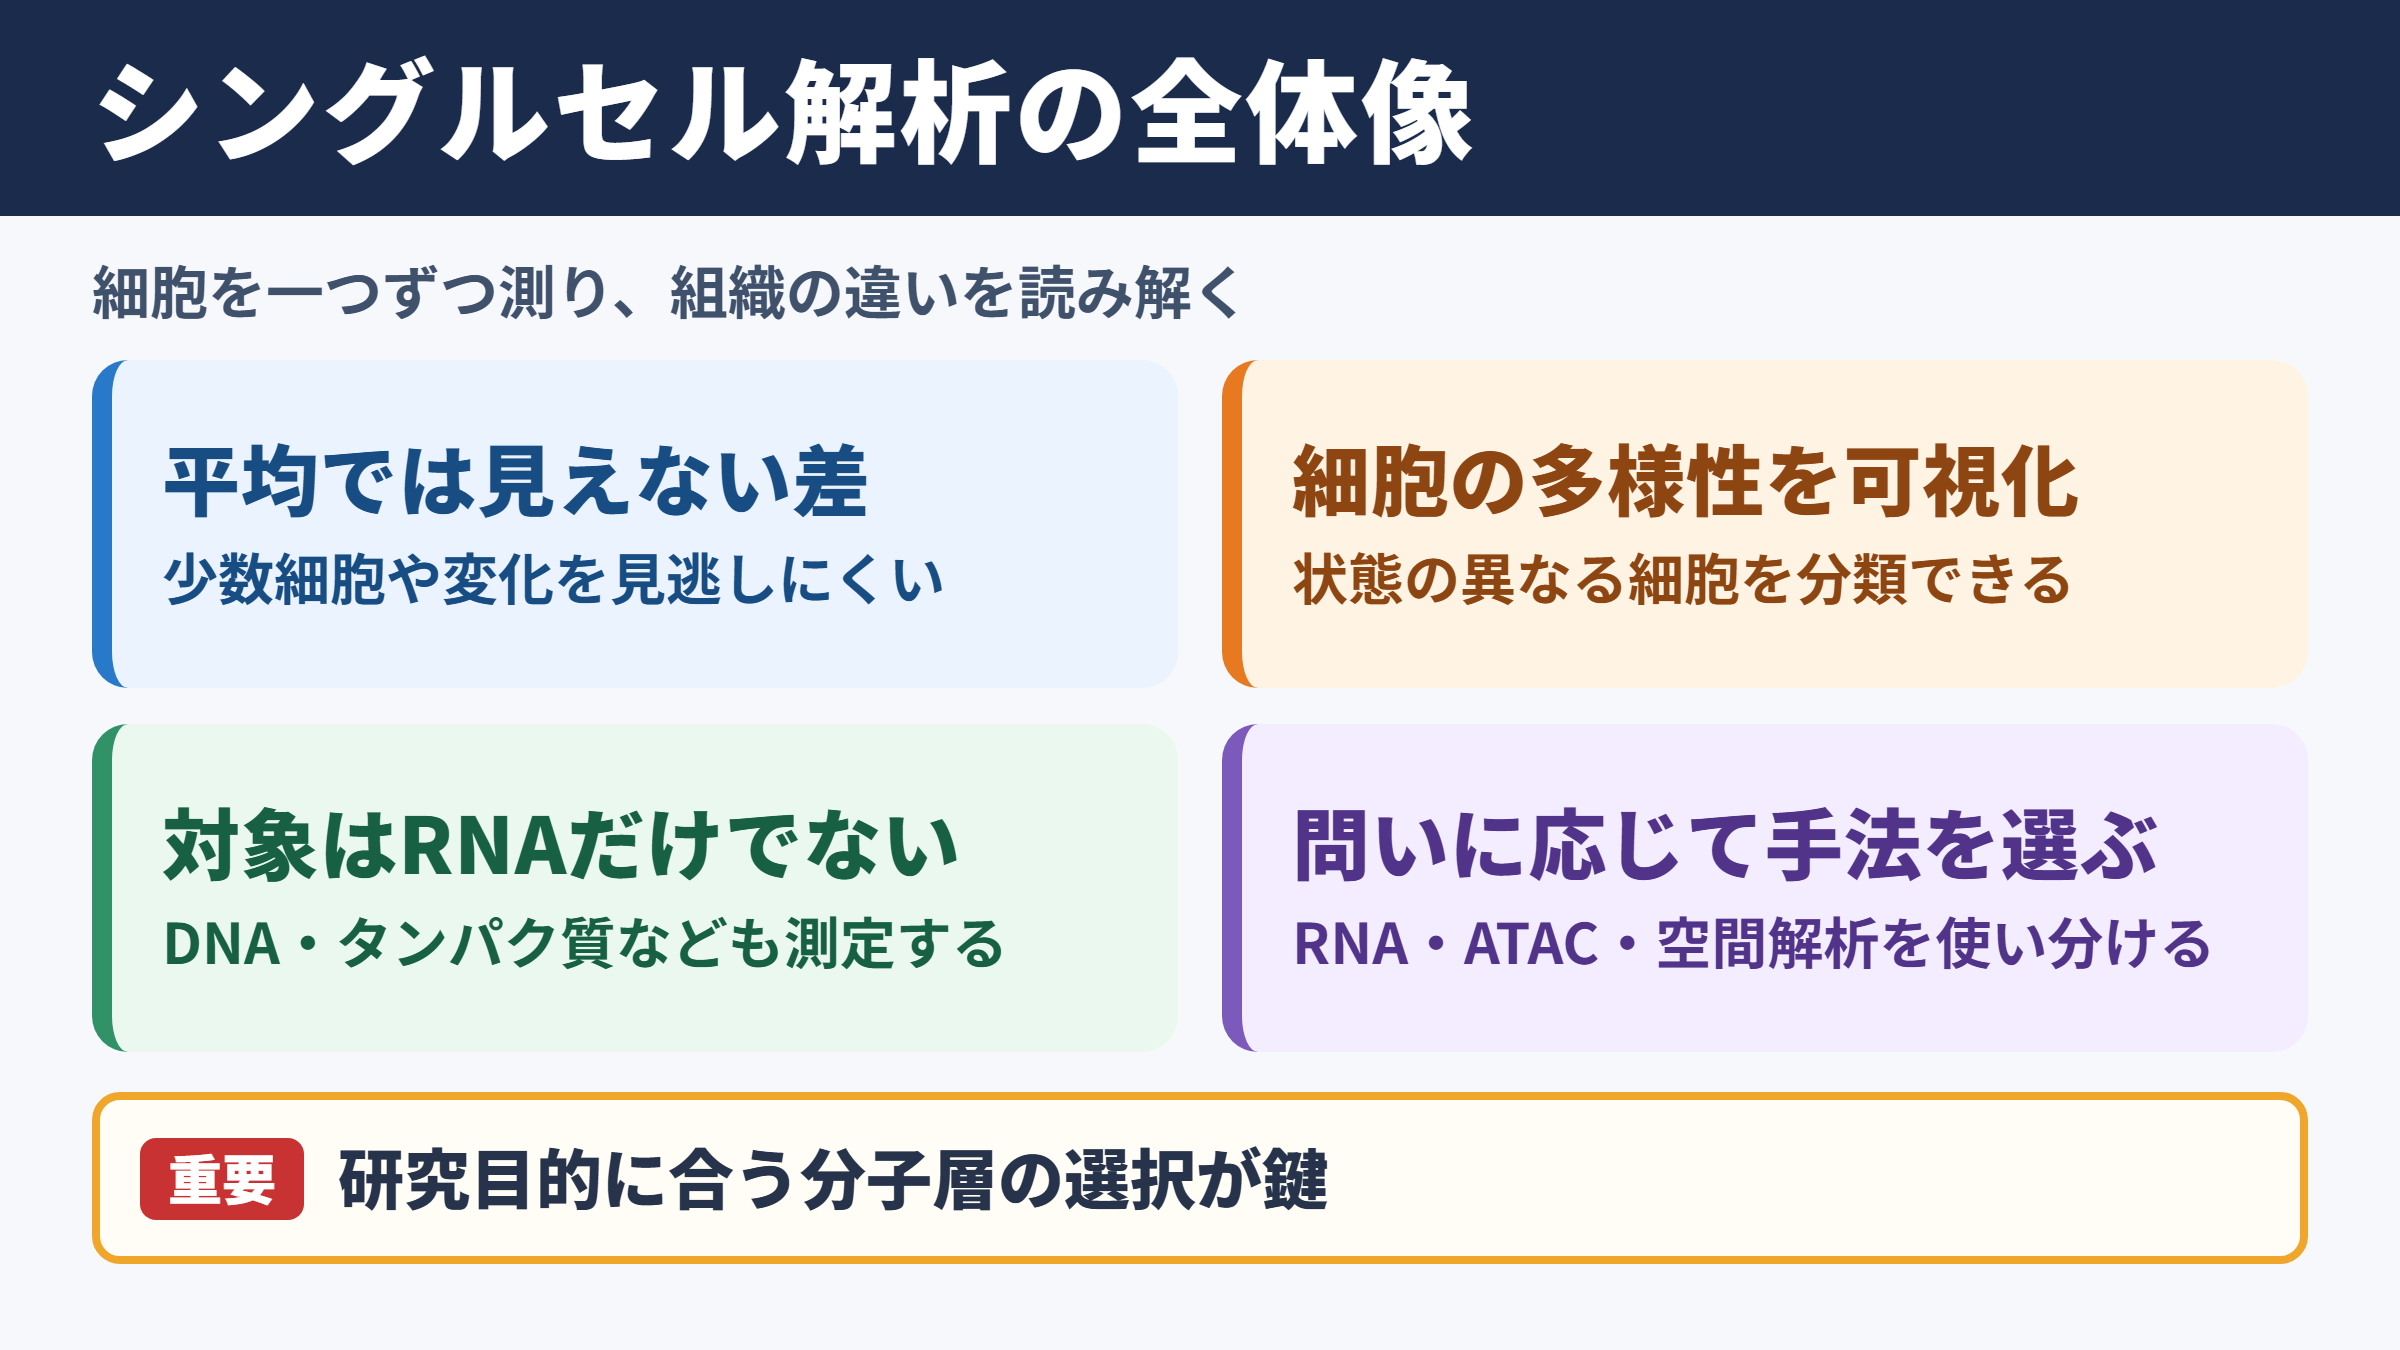
細胞集団の平均値では見えない違い
従来のバルク解析では、多数の細胞をまとめて測定するため、得られる値は細胞集団の平均になります。
この方法は全体傾向を把握するには有用ですが、少数しか存在しない細胞集団や、一部の細胞だけで起きている変化は平均化されて見えにくくなります。
たとえば腫瘍組織には、増殖の活発な腫瘍細胞、免疫細胞、線維芽細胞、血管関連細胞などが混在します。
さらに同じ腫瘍細胞であっても、治療に反応しやすい細胞と抵抗性を示す細胞が含まれる場合があります。
一細胞単位で測定すると、組織の中にある細胞の多様性と状態の違いを可視化できる点が最大の特徴です。
発生過程では、未分化細胞から複数の細胞系譜へ分かれる途中の細胞を追跡できます。
免疫学では、活性化したT細胞や疲弊状態のT細胞を分類し、疾患との関係を調べる研究にも役立ちます。
解析対象となる分子情報
シングルセル解析で扱う情報はRNAだけではありません。
細胞内で発現しているRNAを調べるトランスクリプトーム解析のほか、DNAの塩基配列、クロマチンの開閉状態、DNAメチル化、タンパク質、細胞表面抗原、代謝物なども対象になります。
測りたい生物学的な問いに応じて、最適な分子層を選ぶことが重要です。
細胞種を大まかに分類したい場合はscRNA-seqが有力です。
遺伝子発現が変化する前段階の制御機構を確認したい場合には、クロマチンアクセシビリティを測るシングルセルATAC-seqが候補になります。
細胞がどこに存在していたかという位置情報まで必要なら、空間解析を組み合わせる設計が適しています。
研究目的の例として、細胞種の同定にはRNA解析、転写制御の推定にはATAC解析、細胞間相互作用の検討にはRNA解析と空間情報の併用が考えられます。
一つの手法だけで全てを説明しようとせず、仮説に応じて情報の層を選ぶことが大切です。
実験工程と解析工程のつながり
一般的なシングルセル解析は、試料採取、組織の解離、単細胞または単一核の分離、ライブラリ調製、シーケンス、品質管理、クラスタリング、細胞種アノテーションという流れで進みます。
このうち試料の品質は、後工程の結果を大きく左右します。
組織を解離する時間が長すぎると、細胞が傷ついてストレス応答遺伝子が上昇することがあります。
一方で解離が不十分なら、特定の細胞種だけが回収されにくくなるでしょう。
実験操作の偏りは解析ソフトだけでは完全に補正できないため、前処理の設計がデータ品質の土台になります。
凍結組織や壊れやすい組織では、細胞そのものではなく核を用いるsingle-nucleus RNA-seqもよく選ばれます。
このように、解析手法は機器や試薬だけでなく、試料の保存状態とも密接に関係しています。
scRNA-seqによる遺伝子発現解析
続いてはscRNA-seqによる遺伝子発現解析を確認していきます。
scRNA-seqの仕組み
scRNA-seqはsingle-cell RNA sequencingの略称で、一細胞ごとのRNA発現を網羅的に調べる代表的な手法です。
細胞からRNAを回収し、mRNAをcDNAへ変換して塩基配列を読み取ることで、どの遺伝子がどの程度発現しているかを推定します。
多くのプラットフォームでは、細胞ごとに異なるバーコードを付与します。
さらにUMIと呼ばれる分子識別子を用いることで、PCR増幅による重複の影響を抑えながら分子数を数えやすくなります。
ドロップレット方式では、細胞とビーズを微小な液滴に閉じ込め、多数の細胞を比較的高速に処理できます。
プレート方式は細胞ごとにウェルへ分注するため処理数は限られますが、深いシーケンスや全長RNA解析に向くケースがあります。
| 方式 | 主な特徴 | 向く目的 | 注意点 |
|---|---|---|---|
| ドロップレット方式 | 多数細胞を効率よく処理しやすい方式 | 細胞集団の網羅的な分類 | 低発現遺伝子の欠損が起こりやすい傾向 |
| プレート方式 | 一細胞ごとの詳細な測定に向く方式 | 希少細胞や全長転写産物の検討 | 作業量と費用が増えやすい点 |
| 単一核RNA-seq | 細胞核由来のRNAを測定する方式 | 凍結試料や解離しにくい組織 | 細胞質RNAと異なる発現傾向への配慮 |
細胞クラスタリングとアノテーション
scRNA-seqのデータでは、各細胞を遺伝子発現パターンの似たグループに分けます。
この作業がクラスタリングです。
次に、各クラスターで高く発現するマーカー遺伝子を確認し、T細胞、B細胞、マクロファージ、上皮細胞などの細胞種を推定します。
この細胞種の割り当てをアノテーションと呼びます。
アノテーションでは、単一のマーカー遺伝子だけで決めない姿勢が重要です。
細胞状態や組織由来によってマーカーの発現が揺らぐため、複数の遺伝子、既報データベース、参照アトラスを組み合わせて判断します。
クラスターは解析上のまとまりであり、必ずしも新しい細胞種を意味するわけではありません。
細胞周期、低品質細胞、ストレス応答、バッチ効果がクラスター形成に影響していないかも確認したいところです。
scRNA-seqで最初に確認したい項目は、細胞数、検出遺伝子数、UMI数、ミトコンドリア遺伝子の割合です。
品質管理の閾値を機械的に決めるのではなく、試料ごとの分布と細胞種の特性を見ながら設定すると、重要な細胞集団を落としにくくなります。
scRNA-seqで得られる知見
scRNA-seqは、未知の細胞集団を探索する研究だけでなく、既知の細胞の状態変化を調べる用途にも使えます。
疾患群と健常群を比較すれば、特定の細胞種で上昇する炎症関連遺伝子や、治療後に減少する細胞集団を評価できます。
発生研究では、擬似時間解析を通じて分化の連続的な変化を推定することもあります。
ただし擬似時間は実際の時間を直接測定したものではありません。
細胞の発現状態をもとにした推定であるため、系譜追跡や実験的検証と合わせて解釈する必要があります。
遺伝子発現の差は原因ではなく結果として現れている場合もあるため、機能実験による裏付けが重要です。
シングルセルATAC-seqによるクロマチン解析
続いてはシングルセルATAC-seqによるクロマチン解析を確認していきます。
クロマチンアクセシビリティの意味
DNAは細胞核内でヒストンタンパク質に巻き付いており、全ての領域が同じように読み出されるわけではありません。
転写因子やRNAポリメラーゼが結合しやすい開いたクロマチン領域では、遺伝子発現の制御に関わるエンハンサーやプロモーターが活性化している可能性があります。
ATAC-seqは、アクセスしやすいDNA領域を検出する方法です。
トランスポザーゼを用いて開いたクロマチンに配列情報を付加し、その断片をシーケンスすることで、アクセシブルな領域を推定します。
単一細胞に拡張したシングルセルATAC-seqでは、細胞ごとの制御領域の違いを調べられます。
RNAが現在観測される発現状態を示すのに対し、ATAC-seqは発現を準備する制御状態を捉える手がかりになります。
ピーク解析と転写因子モチーフ
シングルセルATAC-seqの解析では、リードが集積するDNA領域をピークとして抽出します。
次に、ピークがどの遺伝子の近くにあるか、既知の転写因子結合モチーフが含まれているかを評価します。
特定の細胞群であるモチーフが豊富なら、その転写因子が細胞状態の維持や変化に関係する可能性が考えられます。
ただし、モチーフが存在することと、実際にその転写因子が結合して機能していることは同義ではありません。
転写因子のRNA発現、タンパク質量、ChIP系の検証、摂動実験などを組み合わせると解釈の確度が上がります。
ATAC-seqの読み方では、開いた領域の増減、近傍遺伝子の発現、転写因子モチーフの活性を並べて確認します。
この三つが同じ方向を示す場合、転写制御に関する仮説を立てやすくなります。
RNA解析との補完関係
scRNA-seqとシングルセルATAC-seqは競合する手法ではなく、互いの弱点を補う関係にあります。
RNA解析では細胞型や状態を直感的に把握しやすい一方で、なぜ発現変化が起きたのかという上流の制御は推定にとどまることがあります。
ATAC-seqでは制御領域の候補を得やすい反面、ピーク行列は非常に疎で、細胞種の注釈が難しい場合もあります。
両者を統合すると、ある細胞群でクロマチンが開き、その近傍の遺伝子発現が高まり、特定の転写因子の関与が示唆されるという流れを検討できます。
同一試料からRNAとATACの情報を結び付ける設計は、細胞状態の理解を一段深める選択肢です。
マルチオミクス解析と空間解析
続いてはマルチオミクス解析と空間解析を確認していきます。
同一細胞マルチオミクスの特徴
マルチオミクス解析とは、複数の分子情報を統合して細胞を理解するアプローチです。
代表例には、同一細胞でRNAとクロマチンアクセシビリティを測定する手法、RNAと細胞表面タンパク質を同時に測定する手法、RNAと免疫受容体配列を組み合わせる手法があります。
RNAと表面タンパク質を同時に測定できると、転写物の量だけでは判別が難しい免疫細胞の亜集団を、抗体由来タグの情報で補強できます。
T細胞受容体やB細胞受容体の配列情報を加えれば、細胞クローンの増殖や組織間の移動を追う研究にもつながります。
複数のオミクス層を同じ細胞で取得できることは、相関を細胞集団の平均ではなく細胞単位で検討できる利点です。
一方で、測定項目が増えるほど実験設計、ライブラリ調製、シーケンス量、統合解析の難しさも高まります。
| 解析の種類 | 主な測定対象 | 活用場面 |
|---|---|---|
| RNAとタンパク質の同時解析 | 遺伝子発現と表面抗原 | 免疫細胞の詳細な表現型分類 |
| RNAとATACの同時解析 | 遺伝子発現とクロマチン状態 | 転写制御と細胞状態の統合理解 |
| RNAと免疫受容体解析 | 発現情報とTCRまたはBCR配列 | クローン追跡と抗原応答の検討 |
| 空間トランスクリプトーム | 組織上の位置と遺伝子発現 | 微小環境や細胞間配置の検討 |
空間トランスクリプトームの役割
通常のscRNA-seqでは組織を解離するため、細胞が元々どこに位置していたかという情報が失われます。
空間トランスクリプトームは、組織切片上の位置情報を保ちながら遺伝子発現を調べる技術です。
腫瘍の中心部と辺縁部、血管周囲、免疫細胞が集積する領域などを区別して解析できる点が魅力です。
細胞解像度に近い方式もあれば、複数細胞を含むスポット単位で測定する方式もあります。
スポット型データでは、scRNA-seqを参照にして細胞組成を推定するデコンボリューション解析が使われます。
空間情報を加えることで、どの細胞が存在するかだけでなく、どの細胞が隣接しているかを考察できます。
空間解析で細胞間相互作用を議論する際は、受容体とリガンドの発現だけで結論づけないことが大切です。
組織内の距離、タンパク質発現、病理画像、機能実験を重ねることで、より説得力のある解釈につながります。
統合解析で注意したい点
複数のデータセットを統合するときは、バッチ効果の補正が欠かせません。
バッチ効果とは、試料採取日、担当者、試薬ロット、シーケンサー、前処理条件などの違いに由来する技術的なばらつきです。
統合アルゴリズムは有用ですが、補正を強くかけすぎると、本来残すべき生物学的な差まで消える恐れがあります。
疾患群と対照群が別日に処理されているような実験では、疾患差と技術差を分離できません。
そのため、可能な範囲で各バッチに比較対象を混在させ、サンプル情報を詳細に記録することが重要です。
統合解析は前処理の問題を魔法のように解決するものではなく、実験デザインを補助する手段として扱う必要があります。
単一細胞解析手法の選定基準
続いては単一細胞解析手法の選定基準を確認していきます。
研究目的から考える選び方
手法選定では、最初に何を明らかにしたいかを文章にして整理すると迷いにくくなります。
未知の細胞集団を探索したいなら、多数の細胞を処理できるscRNA-seqが中心になります。
特定の転写因子やエンハンサーの働きに関心があるなら、ATAC-seqやマルチオミクス解析を検討します。
病理学的な構造や細胞配置が重要なら、空間トランスクリプトームを優先する設計が自然でしょう。
希少な細胞を詳細に解析したい場合は、FACSなどで細胞を濃縮してからプレート方式を使う選択もあります。
目的が曖昧なまま多機能な手法を選ぶと、データ量は増えても結論が散漫になりがちです。
目的を整理する際は、細胞種を知りたいのか、細胞状態を知りたいのか、制御機構を知りたいのか、組織内の位置を知りたいのかを区別します。
この四つを分けるだけでも、必要なシングルセル解析手法が見えやすくなります。
細胞数とシーケンス深度の考え方
細胞数を増やすと、希少細胞を捉えられる確率が高まり、細胞集団の全体像も安定しやすくなります。
一方で、一細胞あたりのシーケンス深度が浅すぎると、発現している遺伝子が検出されないドロップアウトが増えます。
必要な細胞数と深度のバランスは、対象組織の複雑さと研究目的によって変わります。
希少細胞の発見が主目的なら、十分な細胞数を確保することが優先されやすいでしょう。
アイソフォームや低発現遺伝子を詳しく調べるなら、少ない細胞数でも深い測定が有利な場合があります。
細胞数、シーケンス量、サンプル数は互いに代替できないため、統計的な比較単位を先に決めることが重要です。
生物学的反復と技術的反復
シングルセル解析では、一つの検体から数千細胞を測っても、それだけで複数人の生物学的な違いを代表できるわけではありません。
細胞は同じ個体や同じ検体から得られた観測値であり、独立した患者や動物の反復とは区別して扱う必要があります。
群間比較では、個体数や検体数を確保する生物学的反復が特に重要です。
細胞を単純に全て独立データとして検定すると、差を過大評価する疑似反復の問題が起きることがあります。
細胞種ごとに個体単位で集約する疑似バルク解析は、この課題に対応する代表的な方法です。
多数の細胞を測定することと、多数の検体を測定することは別の価値を持ちます。
治療群の比較や疾患バイオマーカー探索では、細胞数だけでなく独立した生物学的反復を確保する設計が欠かせません。
データ解析と品質管理の実務
続いてはデータ解析と品質管理の実務を確認していきます。
品質管理で確認する指標
品質管理では、各細胞で検出された遺伝子数、UMI数、ミトコンドリア由来リードの割合などを確認します。
遺伝子数やUMI数が極端に少ない細胞は、壊れた細胞や空の液滴である可能性があります。
ミトコンドリア遺伝子の割合が高い細胞は、細胞膜の損傷やストレス状態を示すことがあります。
ただし、特定の組織や細胞種ではミトコンドリア関連遺伝子が生物学的に高い場合もあります。
一律の閾値を全試料に適用するよりも、分布、細胞種、実験条件を併せて判断する姿勢が必要です。
品質管理は不要な細胞を除く作業であると同時に、試料状態の問題を発見する工程でもあります。
ダブレットと周囲RNAの影響
ダブレットとは、本来は一つであるべきバーコードに二つ以上の細胞が入り、混合した発現プロファイルとして観測される現象です。
細胞濃度を高くして処理数を増やすほど、ダブレットの割合は上がりやすくなります。
T細胞と上皮細胞のマーカーが同時に強く出るような不自然な細胞群は、ダブレットの可能性を検討します。
また、解離中に壊れた細胞から放出されたRNAが液滴へ混入する周囲RNAも注意点です。
周囲RNAは、本来その遺伝子を発現していない細胞に弱いシグナルを生じさせることがあります。
ダブレット検出ツールや周囲RNA補正ツールは役立ちますが、完全な自動判定は難しいため、マーカー遺伝子と細胞分布を見ながら解釈します。
可視化と再現性の確保
UMAPやt-SNEは、高次元の発現データを二次元に配置して細胞集団を見やすくする可視化手法です。
ただし、二次元図上の距離やクラスター間の隙間を、そのまま生物学的な距離として読むことはできません。
可視化結果に加えて、差次的発現遺伝子、細胞割合、遺伝子セット解析、個体ごとの再現性を確認することが大切です。
解析コード、ソフトウェアのバージョン、参照ゲノム、フィルタリング条件、乱数シードを記録しておくと、後から再解析しやすくなります。
再現性の高いシングルセル研究では、図の見栄えだけでなく、解析条件を追跡できることが大きな価値になります。
シングルセル解析手法のまとめ
シングルセル解析の手法には、遺伝子発現を中心に調べるscRNA-seq、クロマチン状態を捉えるシングルセルATAC-seq、複数の分子情報を組み合わせるマルチオミクス解析、位置情報を扱う空間トランスクリプトームなどがあります。
細胞種の探索や状態の分類を目的とする場合は、scRNA-seqが最も基本的な選択肢になります。
遺伝子発現を動かす制御機構まで検討したいならATAC-seqやRNAとの同時解析が有効です。
組織内の微小環境や細胞同士の配置が研究テーマに関わるなら、空間解析を組み合わせる価値が高まります。
大切なのは、流行している手法から選ぶことではなく、研究目的、試料の状態、必要な細胞数、検体数、予算、解析体制を踏まえて設計することです。
高品質なデータは、適切な手法選定と丁寧な試料調製、妥当な品質管理、慎重な統計解析の積み重ねから生まれます。
まずは明らかにしたい生物学的な問いを具体化し、それに必要な情報の層を見極めることから始めてみてください。